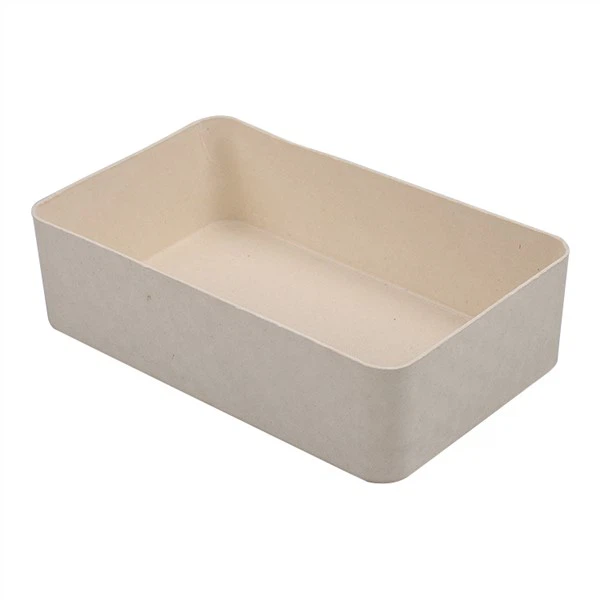
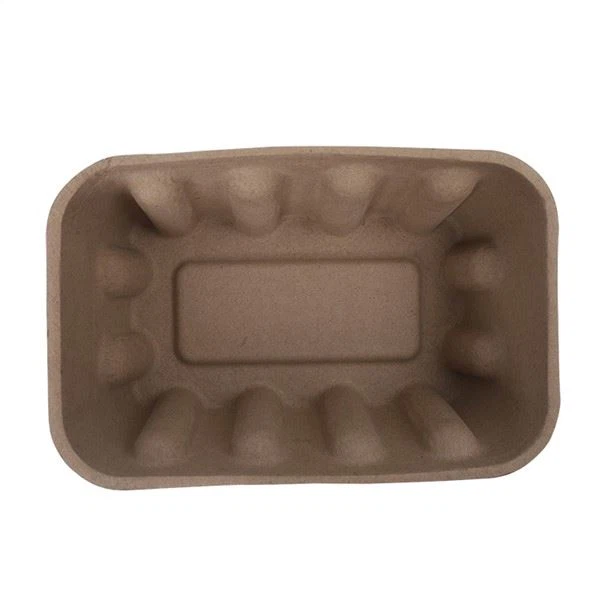
Wenn ein Chirurg im Operationssaal ein steriles Instrumententablett öffnet, möchte niemand an die Verpackung denken. Aber es ist die Verpackung, die diese Instrumente von dem Moment an, als sie in der Produktionsstätte versiegelt wurden, steril hielt. In der Medizin und im Gesundheitswesen ist die Verpackung nicht nur eine Schachtel -, sie ist ein wichtiger Bestandteil des Sterilbarrieresystems und unterliegt einigen der strengsten gesetzlichen Anforderungen in der Branche. Da geformter Zellstoff als nachhaltige Alternative zu Kunststoff in medizinischen Verpackungen immer mehr an Bedeutung gewinnt, ist es für Hersteller und Käufer von entscheidender Bedeutung, die regulatorischen Rahmenbedingungen und Qualitätsstandards zu verstehen. In diesem Artikel wird erläutert, welche Anforderungen an sterile Zellstoffverpackungen aus regulatorischer und qualitativer Sicht gestellt werden, basierend auf unserer Erfahrung bei der Belieferung von Kunden im Gesundheitswesen.
Warum es eine Verordnung über medizinische Verpackungen gibt
Fehler bei der medizinischen Verpackung sind keine geringfügigen Unannehmlichkeiten - sie können lebensbedrohliche- Folgen haben. Eine beeinträchtigte Sterilbarriere kann zu Infektionen an der Operationsstelle, Gerätekontaminationen oder Produktrückrufen führen, die Millionen von Dollar kosten und den Ruf schädigen. Um diese Fehler zu verhindern, gibt es den rechtlichen Rahmen für medizinische Verpackungen. Er basiert auf dem Grundsatz, dass die Verpackung Teil des Produkts und kein nachträglicher Einfall ist.
In den Vereinigten Staaten fällt die Verpackung medizinischer Geräte durch den Food, Drug, and Cosmetic Act unter die Zuständigkeit der FDA, und spezifische Leitlinien werden durch Dokumente wie „Container Closure Systems for Packaging Human Drugs and Biologics“ und „Medical Device Packaging“ der FDA bereitgestellt. In der Europäischen Union unterliegt die Verpackung von Medizinprodukten der Verordnung über Medizinprodukte (MDR 2017/745) und der harmonisierten Norm EN ISO 11607. In China regelt die National Medical Products Administration (NMPA) die Verpackung von Medizinprodukten durch die Regulations for the Supervision and Administration of Medical Devices und damit verbundene Standards. Obwohl sich die spezifischen Regulierungsrahmen je nach Region unterscheiden, haben sie alle gemeinsame Grundanforderungen: Die Verpackung muss steril bleiben, für den vorgesehenen Verwendungszweck validiert sein und unter kontrollierten Bedingungen hergestellt werden.
ISO 11607: Der grundlegende Standard
Wenn es einen Standard gibt, der für sterile medizinische Verpackungen am wichtigsten ist, dann ist es ISO 11607. Dieser zweiteilige Standard mit dem Titel „Verpackung für in der Endgültigkeit sterilisierte medizinische Geräte“ ist der globale Maßstab für Sterilbarrieresysteme und wird von Regulierungsbehörden in nahezu allen wichtigen Märkten als Referenz herangezogen.
Teil 1 der ISO 11607 behandelt Anforderungen an Materialien, Sterilbarrieresysteme und Verpackungssysteme. Es legt fest, dass die Verpackung eine wirksame Sterilbarriere bieten muss, die die Sterilität bis zum Zeitpunkt der Verwendung aufrechterhält, dass sie mit der gewählten Sterilisationsmethode kompatibel sein muss und dass sie so gestaltet sein muss, dass eine aseptische Präsentation möglich ist -, was bedeutet, dass das medizinische Personal die Verpackung öffnen und den sterilen Inhalt präsentieren kann, ohne ihn zu kontaminieren. Teil 2 deckt die Validierungsanforderungen für Form-, Versiegelungs- und Montageprozesse ab und spezifiziert die Tests und Dokumentationen, die erforderlich sind, um nachzuweisen, dass der Verpackungsprozess unter Kontrolle ist und konsistent Verpackungen produziert, die den Anforderungen entsprechen.
Für geformte Zellstoffverpackungen, die in sterilen medizinischen Anwendungen verwendet werden, bedeutet die Einhaltung der ISO 11607 mehrere Dinge. Das Material muss auf Biokompatibilität getestet werden - es darf keine Substanzen auslaugen, die unerwünschte Reaktionen hervorrufen oder das sterile Produkt kontaminieren könnten. Es muss auf mikrobielle Barriereeigenschaften getestet werden - es muss verhindern, dass Mikroorganismen unter bestimmten Bedingungen durchdringen. Sie muss mit der Sterilisationsmethode - Autoklav, Ethylenoxid, Gammabestrahlung oder einer anderen verwendeten Methode kompatibel sein - und die Verpackung muss ihre Eigenschaften nach der Sterilisation beibehalten. Und der gesamte Herstellungsprozess muss validiert und dokumentiert werden, um eine gleichbleibende Leistung nachzuweisen.
Sterilisationskompatibilität: Eine entscheidende Anforderung
Eine der wichtigsten Überlegungen bei sterilen Zellstoffverpackungen ist die Kompatibilität mit der für das Medizinprodukt verwendeten Sterilisationsmethode. Unterschiedliche Sterilisationsmethoden stellen unterschiedliche Belastungen für Verpackungsmaterialien dar, und die Verpackung muss diesen Belastungen standhalten, ohne die Sterilbarriere zu beeinträchtigen.
Autoklav (Dampfsterilisation).Dies ist die gebräuchlichste Methode für wiederverwendbare chirurgische Instrumente und einige medizinische Geräte. Dabei wird das Produkt für eine bestimmte Zeit gesättigtem Dampf bei 121 Grad Celsius (oder 134 Grad für schnellere Zyklen) unter Druck ausgesetzt. Für Verpackungen bedeutet dies, dass sie hohen Temperaturen, hoher Luftfeuchtigkeit und Druckwechseln standhalten müssen, ohne sich zu verformen, zu reißen oder ihre Barriereeigenschaften zu verlieren. Geformter Zellstoff eignet sich gut für Autoklavenbedingungen. - Zellulosefasern sind bei diesen Temperaturen von Natur aus hitzestabil, und das Material schmilzt oder verformt sich nicht wie viele andere Kunststoffe. Dies ist einer der Gründe, warum sich geformter Zellstoff bei wiederverwendbaren OP-Instrumententabletts, die wiederholte Autoklavenzyklen durchlaufen, als erfolgreich erwiesen hat.
Sterilisation mit Ethylenoxid (EtO).Dies ist die gebräuchlichste Methode für medizinische Einwegprodukte-, die den Autoklaventemperaturen nicht standhalten -, beispielsweise Plastikspritzen, Katheter und Wundversorgungsprodukte. EtO ist ein Gas, das in Verpackungen eindringt und bei relativ niedrigen Temperaturen (37 bis 63 Grad Celsius) Mikroorganismen abtötet. Die Herausforderung bei EtO besteht darin, dass das Gas giftig ist und nach der Sterilisation aus dem Produkt und der Verpackung entweichen darf. Geformter Zellstoff ist mit der EtO-Sterilisation kompatibel - Die poröse Struktur des Materials erleichtert tatsächlich das Eindringen und Belüften von Gas, was gegenüber weniger durchlässigen Kunststoffverpackungen von Vorteil sein kann. Allerdings kann EtO Rückstände hinterlassen, und das Verpackungsmaterial muss getestet werden, um sicherzustellen, dass die Rückstandsmengen nach der Belüftung den gesetzlichen Grenzwerten entsprechen.
Bestrahlung mit Gamma- und Elektronenstrahlen (e-beam).Diese Methoden verwenden energiereiche Strahlung, um Mikroorganismen abzutöten, und werden für bestimmte medizinische Einweggeräte und pharmazeutische Produkte eingesetzt. Durch Bestrahlung kann es bei einigen Materialien zu Veränderungen kommen - Kettenspaltungen in Polymeren können beispielsweise Kunststoffe spröde machen. Geformter Zellstoff ist im Allgemeinen resistent gegen Strahlungsschäden - Zellulosefasern unterliegen bei den üblicherweise für die medizinische Sterilisation verwendeten Dosen (25 bis 50 kGy) keinem nennenswerten Abbau. Dies macht geformten Zellstoff zu einer guten Wahl für durch Bestrahlung sterilisierte Produkte.
Trockene Hitze und Wasserstoffperoxidplasma.Diese sind weniger verbreitet, werden aber für bestimmte Anwendungen verwendet. Die Sterilisation mit trockener Hitze (160 bis 190 Grad Celsius) wird für hitzebeständige Gegenstände wie Glaswaren und Metallinstrumente verwendet. Geformter Zellstoff kann diesen Temperaturen standhalten, obwohl er im höheren Temperaturbereich spröde werden kann. Die Wasserstoffperoxid-Plasmasterilisation ist eine Niedertemperaturmethode, die für hitzeempfindliche Instrumente verwendet wird. Auch geformter Zellstoff ist mit dieser Methode kompatibel.
Reinraumfertigung: Eine Voraussetzung für sterile Verpackungen
Bei geformten Zellstoffverpackungen für sterile medizinische Anwendungen kommt es auf die Herstellungsumgebung an. Wenn die Verpackung selbst während der Herstellung mit einem hohen Anteil an Mikroorganismen oder Partikeln kontaminiert wird, kann dies die Sterilität des Endprodukts auch nach der Sterilisation beeinträchtigen. Aus diesem Grund werden medizinische Verpackungen typischerweise in Reinraumumgebungen oder zumindest in kontrollierten Produktionsbereichen mit definierten Keimbelastungsgrenzen hergestellt.
Reinräume werden nach ISO 14644 anhand der Anzahl der in der Luft befindlichen Partikel pro Kubikmeter bei bestimmten Partikelgrößen klassifiziert. ISO-Klasse 8 (entspricht der alten Klasse 100.000) ist für die Herstellung medizinischer Verpackungen üblich, obwohl einige Anwendungen ISO-Klasse 7 (Klasse 10.000) oder sogar eine noch sauberere Klasse erfordern. Die erforderliche Reinraumklassifizierung hängt von der spezifischen Anwendung und den gesetzlichen Anforderungen für das zu verpackende Produkt ab.
Neben der Partikelkontrolle in der Luft umfasst die Herstellung medizinischer Verpackungen im Reinraum mehrere weitere Kontrollen. Personal, das den Reinraum betritt, muss geeignete Kleidung - Haarnetze, Bartbedeckungen, Gesichtsmasken, Kittel und Handschuhe - tragen und strenge Hygieneprotokolle befolgen. Geräte und Oberflächen müssen nach einem festgelegten Zeitplan gereinigt und desinfiziert werden, und die Reinigung muss dokumentiert werden. Umweltüberwachung - Regelmäßige Tests von Partikeln in der Luft, der Oberflächenkeimbelastung und der Keimbelastung des Personals - sind erforderlich, um nachzuweisen, dass der Reinraum innerhalb der festgelegten Grenzen gehalten wird. Und all dies muss dokumentiert werden, denn Aufsichtsinspektoren möchten Aufzeichnungen sehen, die die fortlaufende Einhaltung belegen.
Insbesondere bei geformtem Zellstoff gibt es noch einen weiteren Aspekt: Beim Herstellungsprozess werden Wasser und Ballaststoffe verwendet, die eine Quelle mikrobieller Kontamination sein können, wenn sie nicht ordnungsgemäß kontrolliert werden. In den Aufschluss- und Formungsbereichen müssen Wasserqualitätskontrollen durchgeführt werden. - Das im Prozess verwendete Wasser sollte bestimmte mikrobielle Grenzwerte einhalten. - Und die nassen{3}}geformten Produkte müssen schnell und gründlich getrocknet werden, um mikrobielles Wachstum während des Herstellungsprozesses zu verhindern. Dies ist ein Bereich, in dem die Prozesskontrolle und -dokumentation für die Herstellung von geformtem Zellstoff in medizinischer Qualität besonders wichtig ist.
Qualitätsmanagementsysteme: ISO 13485 und darüber hinaus
Von Herstellern medizinischer Verpackungen wird erwartet, dass sie unter einem Qualitätsmanagementsystem (QMS) arbeiten, das den Anforderungen von ISO 13485 entspricht, dem internationalen Standard für Qualitätsmanagementsysteme speziell für die Medizinprodukteindustrie. ISO 13485 ähnelt ISO 9001, enthält jedoch zusätzliche Anforderungen speziell für Medizinprodukte, einschließlich Dokumentation, Rückverfolgbarkeit, Risikomanagement und Einhaltung gesetzlicher Vorschriften.
Für Hersteller von Formzellstoffverpackungen, die die medizinische Industrie beliefern, bedeutet die ISO 13485-Zertifizierung mehrere Dinge. Das Unternehmen muss über dokumentierte Verfahren für alle kritischen Prozesse - Rohstoffannahme und -inspektion, Aufschluss, Formung, Trocknung, Veredelung, Verpackung, Versand - verfügen und nachweisen, dass diese Verfahren konsequent befolgt werden. Es muss ein dokumentierter Risikomanagementprozess vorhanden sein, der potenzielle mit der Verpackung verbundene Risiken identifiziert und Kontrollen zur Minderung dieser Risiken implementiert. Es muss ein Rückverfolgbarkeitssystem vorhanden sein, das es ermöglicht, jedes fertige Produkt bis zu seiner Rohmaterialcharge, seiner Herstellungscharge und den Ergebnissen der Qualitätstests zurückzuverfolgen. Und es muss ein Korrektur- und Vorbeugemaßnahmensystem (CAPA) zur Behebung von Nichtkonformitäten und zur Umsetzung von Verbesserungen vorhanden sein.
Über ISO 13485 hinaus benötigen Hersteller medizinischer Verpackungen je nach den von ihnen bedienten Märkten möglicherweise zusätzliche Zertifizierungen. Für Hersteller, die den US-Markt beliefern, sind eine FDA-Registrierung und eine Betriebsliste erforderlich. Für den EU-Markt ist eine CE-Kennzeichnung gemäß MDR erforderlich. Für den chinesischen Markt ist eine NMPA-Registrierung erforderlich. Und bestimmte Kunden haben möglicherweise zusätzliche Qualitätsanforderungen - Viele große Unternehmen für medizinische Geräte haben ihre eigenen Qualitätsanforderungen an Lieferanten, die über die grundlegenden regulatorischen Standards hinausgehen, und sie können -Vor-Ort-Audits ihrer Verpackungslieferanten durchführen, um die Einhaltung zu überprüfen.
Validierung und Tests: Beweisen, dass die Verpackung funktioniert
Einer der anspruchsvollsten Aspekte der Regulierung medizinischer Verpackungen ist die Anforderung zur Validierung und Prüfung. Die Regulierungsbehörden verlassen sich nicht nur auf Ihr Wort, dass die Verpackung funktioniert - Sie müssen dies durch dokumentierte Tests beweisen, und die Tests müssen streng genug sein, um zu zeigen, dass die Verpackung unter bestimmten Bedingungen dauerhaft die vorgesehene Leistung erbringt.
Die Prüfanforderungen für sterile medizinische Verpackungen lassen sich typischerweise in mehrere Kategorien einteilen.MaterialprüfungDazu gehören Tests zur Zugfestigkeit, Reißfestigkeit, Berstfestigkeit, Reibungskoeffizient und anderen physikalischen Eigenschaften des Verpackungsmaterials. Für geformten Zellstoff würde dies auch Tests auf Dichte, Porosität und Feuchtigkeitsgehalt umfassen.SterilbarriereprüfungDazu gehören Tests auf mikrobielle Barriereeigenschaften -, die zeigen, dass die Verpackung unter bestimmten Bedingungen den Durchgang von Mikroorganismen verhindert -, und Tests der Siegelintegrität für Verpackungen, die heiß-versiegelte oder mit Klebstoff versiegelte-Komponenten enthalten.Prüfung der SterilisationsverträglichkeitDazu gehört, die Verpackung der angegebenen Sterilisationsmethode auszusetzen und anschließend ihre physikalischen Eigenschaften und Barriereleistung erneut zu testen, um nachzuweisen, dass die Sterilisation die Verpackung nicht beeinträchtigt.Alterungstestumfasst sowohl die Echtzeitalterung (Lagerung des verpackten Produkts unter bestimmten Bedingungen für die angegebene Haltbarkeitsdauer und regelmäßige Prüfung) als auch die beschleunigte Alterung (Lagerung bei erhöhter Temperatur zur Simulation längerer Lagerzeiträume, die zur Unterstützung von Haltbarkeitsansprüchen verwendet wird, während die Echtzeitalterung läuft).Transport- und HandhabungstestsDazu gehören Falltests, Vibrationstests, Kompressionstests und simulierte Verteilungstests, um zu zeigen, dass die Verpackung während der Versand- und Handhabungsumgebung ihre Integrität behält.
Speziell für geformten Zellstoff gibt es einige materialspezifische Testüberlegungen. Die Prüfung der Feuchtigkeitsempfindlichkeit ist wichtig. - Geformter Zellstoff nimmt Feuchtigkeit aus der Umgebung auf und seine physikalischen Eigenschaften ändern sich mit dem Feuchtigkeitsgehalt. Daher sollten die Tests bei den Feuchtigkeitsbedingungen durchgeführt werden, die während der Lagerung und Verwendung zu erwarten sind, und die Verpackung sollte sowohl bei extrem niedriger als auch hoher Luftfeuchtigkeit getestet werden. Für einige Anwendungen ist die Prüfung der Faserabgabe relevant. - Wenn lose Fasern aus der Verpackung das sterile Produkt kontaminieren könnten, muss dies bewertet und kontrolliert werden. Und für Anwendungen, bei denen die Verpackung in direkten Kontakt mit dem Medizinprodukt kommt, kann eine Biokompatibilitätsprüfung gemäß ISO 10993 erforderlich sein, um nachzuweisen, dass das Material keine schädlichen biologischen Reaktionen hervorruft.
Häufige Herausforderungen und wie man sie angeht
Basierend auf unserer Erfahrung mit medizinischen Zellstoffverpackungen gibt es regelmäßig mehrere Herausforderungen, und deren proaktive Bewältigung ist der Schlüssel zur erfolgreichen Einhaltung gesetzlicher Vorschriften.
Feuchtigkeitsmanagement.Das ist das Größte. Geformter Zellstoff absorbiert Feuchtigkeit und ein hoher Feuchtigkeitsgehalt kann zu mikrobiellem Wachstum, verminderter physikalischer Festigkeit und einer beeinträchtigten Sterilbarriereleistung führen. Die Lösung umfasst mehrere Kontrollebenen: Kontrollen des Herstellungsprozesses, um sicherzustellen, dass das Produkt auf einen bestimmten Feuchtigkeitsgehalt (typischerweise 6 bis 10 Prozent) getrocknet wird, eine Verpackung mit Feuchtigkeitsbarriere für Versand und Lagerung, wenn das Produkt Umgebungen mit hoher Luftfeuchtigkeit ausgesetzt wird, und Spezifikation der Lagerbedingungen für den Endbenutzer. Für Produkte, die über einen längeren Zeitraum in Umgebungen mit hoher Luftfeuchtigkeit gelagert werden, können feuchtigkeitsbeständige Beschichtungen erforderlich sein. Diese müssen jedoch auf ihre Auswirkungen auf die Sterilisationskompatibilität und Recyclingfähigkeit untersucht werden.
Oberflächenpartikel- und Faserkontrolle.Geformter Zellstoff kann lose Fasern oder Oberflächenpartikel abgeben, was in Reinraumumgebungen und bei Anwendungen, bei denen eine Partikelkontamination das sterile Produkt beeinträchtigen könnte, ein Problem darstellt. Um dieses Problem zu lösen, sind Prozesskontrollen -, eine ordnungsgemäße Faservorbereitung, um eine ausreichende Faserbindung sicherzustellen, eine kontrollierte Trocknung, um ein Lösen der Oberflächenfasern zu verhindern, und gegebenenfalls eine Oberflächenbehandlung erforderlich. Dazu gehören auch Umweltkontrollen im Produktionsbereich - Luftfilterung, Oberflächenreinigung und Personalkleidung -, um eine externe Partikelkontamination zu minimieren.
Dokumentation und Änderungskontrolle.Medizinische Verpackungen hängen stark von der Dokumentation ab, und jede Änderung an der Verpackung - Material, Prozess, Design, Lieferant - erfordert eine Bewertung und möglicherweise eine erneute Validierung. Dies kann die Umsetzung einer kontinuierlichen Verbesserung erschweren, da bereits eine scheinbar geringfügige Änderung einen erheblichen Dokumentations- und Validierungsaufwand auslösen kann. Der Schlüssel liegt in einem robusten Änderungskontrollprozess, der die Auswirkungen jeder Änderung bewertet und den Grad der erforderlichen erneuten Validierung bestimmt, anstatt alle Änderungen gleich zu behandeln.
Compliance-Kosten.Reinraumfertigung, ISO 13485-Qualitätssysteme, Validierungstests und die Einhaltung gesetzlicher Vorschriften verursachen zusätzliche Kosten. Medizinische-Formzellstoffverpackungen sind teurer als Massenformzellstoff, und Käufer müssen verstehen, dass die Kosten die zusätzlichen Qualitäts- und Regulierungsanforderungen widerspiegeln. Im Vergleich zu medizinischen-Kunststoffverpackungen-, die ebenfalls eine Herstellung, Validierung und Einhaltung gesetzlicher Vorschriften in Reinräumen erfordern, - ist geformter Zellstoff oft kostenmäßig-wettbewerbsfähig und bietet den zusätzlichen Vorteil, dass er recycelbar und kompostierbar ist.
Was Käufer ihre Lieferanten fragen sollten
Wenn Sie Formzellstoff für sterile medizinische Verpackungen prüfen, sollten Sie potenziellen Lieferanten folgende Fragen stellen und erklären, warum sie wichtig sind.
Erkundigen Sie sich zunächst nach ihren behördlichen Zertifizierungen. Sind sie nach ISO 13485 zertifiziert? Sind sie bei der FDA registriert? Haben sie eine CE-Kennzeichnung? Diese Zertifizierungen sind Basisindikatoren dafür, dass der Lieferant die medizinischen Regulierungsrahmen versteht und innerhalb dieser handelt. Ein Lieferant ohne diese Zertifizierungen wird Schwierigkeiten haben, die gesetzlichen Anforderungen für medizinische Verpackungen zu erfüllen, und am Ende müssen Sie einen größeren Teil der Compliance-Aufgaben selbst erledigen.
Fragen Sie nach ihren Reinraumfähigkeiten. Welche ISO-Klassifizierung hat ihr Fertigungsbereich? Verfügen sie über Umweltüberwachungsdaten? Was sind ihre Grenzwerte für die biologische Belastung? Ein Lieferant, der diese Fragen mit spezifischen Daten und Dokumentationen beantworten kann, ist einer, der die Reinraumfertigung ernst nimmt. Ein Lieferant, der diese Fragen nicht beantworten kann, produziert wahrscheinlich nicht in einer kontrollierten Umgebung, die für medizinische Verpackungen geeignet ist.
Fragen Sie nach den Daten zur Sterilisationskompatibilität. Haben sie ihr Material mit der von Ihnen verwendeten Sterilisationsmethode getestet? Können sie Testdaten bereitstellen, die zeigen, dass das Material seine Eigenschaften nach der Sterilisation beibehält? Wurden Tests auf EtO-Rückstände durchgeführt? Die Sterilisationskompatibilität ist eine entscheidende Anforderung, und Sie möchten einen Lieferanten, der diese Tests bereits durchgeführt hat, und nicht einen, der dies von Ihnen erwartet.
Fragen Sie nach ihrer Validierungserfahrung. Haben sie eine Verpackungsvalidierung für ähnliche medizinische Anwendungen durchgeführt? Können sie Beispiele für ihre Validierungsprotokolle und -berichte bereitstellen? Verstehen sie die Anforderungen von ISO 11607? Die Validierung ist einer der komplexesten und teuersten Aspekte medizinischer Verpackungen. Wenn Sie mit einem Lieferanten zusammenarbeiten, der dies bereits getan hat, können Sie viel Zeit und Geld sparen.
Fragen Sie nach ihrem Änderungskontrollprozess. Wie gehen sie mit Änderungen an Materialien, Prozessen oder Design um? Welche Benachrichtigung stellen sie den Kunden zur Verfügung? Wie unterstützen sie die erneute Validierung, wenn Änderungen auftreten? Bei medizinischen Verpackungen ist die Änderungskontrolle von entscheidender Bedeutung, da unangekündigte Änderungen validierte Verpackungen gefährden und zu regulatorischen Problemen führen können.
Und schließlich fragen Sie nach Referenzen von anderen medizinischen Kunden. Ein Lieferant, der Referenzen von Medizingeräteherstellern oder Krankenhäusern vorweisen kann, die ihre Formzellstoffverpackungen verwenden, ist einer, der bereits die regulatorische Landschaft bewältigt hat und echte Erfolge vorweisen kann.
Der Weg nach vorne
Steril geformte Zellstoffverpackungen befinden sich an einem interessanten Wendepunkt. Das Material hat sich als geeignet erwiesen, die Leistungsanforderungen für viele medizinische Anwendungen zu erfüllen - Sterilisationskompatibilität, Polsterung, Dimensionsstabilität - und der regulatorische Rahmen für seine Verwendung ist durch ISO 11607 und verwandte Standards gut festgelegt-. Die Haupthindernisse für eine breitere Akzeptanz sind nicht technischer oder regulatorischer Natur, sondern bildungsbezogener Natur. Viele Einkäufer und Designer medizinischer Verpackungen sind es gewohnt, mit Kunststoff und Tyvek zu arbeiten, und ihnen ist möglicherweise nicht bewusst, dass geformter Zellstoff die gleichen Anforderungen erfüllen und gleichzeitig Vorteile in der Nachhaltigkeit bieten kann. Und einige Lieferanten haben möglicherweise nicht in die Reinraumfertigung, Qualitätssysteme und Validierungskapazitäten investiert, die für die Bedienung des medizinischen Marktes erforderlich sind.
Für Käufer, die bereit sind, eine Due-Diligence-Prüfung durchzuführen -, die richtigen Fragen zu stellen, die Fähigkeiten der Lieferanten zu bewerten und in den Validierungsprozess zu investieren -, bietet geformter Zellstoff ein überzeugendes Wertversprechen für sterile medizinische Verpackungen. Es ist in der Lage, die gesetzlichen Anforderungen zu erfüllen, ist kostenmäßig -wettbewerbsfähig mit medizinischem-Kunststoff und bietet erhebliche Nachhaltigkeitsvorteile, die mit dem wachsenden Fokus auf Umweltverantwortung im Gesundheitswesen übereinstimmen. Da sich immer mehr Gesundheitssysteme und Medizingeräteunternehmen Nachhaltigkeitsziele setzen, gehen wir davon aus, dass die Verwendung von geformtem Zellstoff für sterile medizinische Verpackungen weiter zunehmen wird.
Bei Hesheng haben wir in die Qualitätssysteme, Reinraumkapazitäten und das technische Fachwissen investiert, die für die Betreuung von Kunden aus dem Medizin- und Gesundheitswesen erforderlich sind. Wir arbeiten mit Käufern zusammen, um uns in der regulatorischen Landschaft zurechtzufinden, stellen die für die Validierung erforderlichen Tests und Dokumentationen bereit und entwickeln maßgeschneiderte Verpackungslösungen für geformten Zellstoff, die sowohl Leistungs- als auch regulatorische Anforderungen erfüllen.Kontaktieren Sie unser Team für medizinische Verpackungenwenn Sie Ihre spezifischen Anwendungs- und Regulierungsanforderungen besprechen möchten.